سندرمهای ژنتیکی مرتبط با تومورهای مغزی: تشخیص، غربالگری و پیامدهای درمانی
این مقاله به بررسی سندرمهای ژنتیکی مرتبط با تومورهای مغزی مانند NF1، NF2 و Li‑Fraumeni میپردازد، راهکارهای تشخیص و غربالگری را توضیح میدهد و پیامدهای تشخیص سندرمی را در انتخاب درمان و پیگیری بیماران بررسی میکند.
مقدمه
سندرمهای ژنتیکی میتوانند خطر تشکیل تومورهای مغزی را افزایش دهند و در مدیریت تشخیصی، تصمیمگیری درمانی و برنامههای پیگیری بیمار تأثیر قابل توجهی دارند. این مقاله به صورت جامع سندرمهای شناختهشدهای مانند نوروفیبروماتوز نوع 1 (NF1)، نوروفیبروماتوز نوع 2 (NF2)، Li‑Fraumeni و سایر سندرمهای مرتبط را بررسی میکند، روشهای تشخیص و غربالگری پیشنهادی را توضیح میدهد و پیامدهای درمانی و پیشگیری را بیان میکند. هدف فراهم کردن راهنمایی علمی و کاربردی برای بیماران، همراهان و پزشکان عمومی است.
- سندرمهای ژنتیکی مرتبط با تومورهای مغزی — مرور کلی
- نوروفیبروماتوز نوع 1 (NF1)
- نوروفیبروماتوز نوع 2 (NF2)
- سندرم Li‑Fraumeni
- سایر سندرمهای مرتبط (VHL، TSC، Cowden و غیره)
- روشهای تشخیصی و نقش تستهای ژنتیک
- برنامههای غربالگری و پیگیری پیشنهادی
- تأثیر تشخیص سندرمی بر انتخاب درمان و پیامدها
- درمانهای غیرجراحی و دارویی در سندرمهای ژنتیکی
- ملاحظات جراحی و مراقبتهای پس از درمان
- نکات مهم برای بیماران و خانوادهها
- اشتباهات رایج در تشخیص و مدیریت
- چه زمانی باید به پزشک مراجعه کرد
- جمعبندی
سندرمهای ژنتیکی مرتبط با تومورهای مغزی — مرور کلی
چندین سندرم ژنتیکی با افزایش ریسک تومورهای مغزی ارتباط دارند. برخی از این سندرمها اختصاصی برای تومورهای عصبی هستند و برخی دیگر ریسک چندگانهای برای انواع تومورهای بدخیم و خوشخیم ایجاد میکنند. شناخت این سندرمها برای پیشآگهی، انتخاب روشهای درمانی و برنامهریزی غربالگری ضروری است.
- اهداف این مرور: شناخت علائم هشدار، روشهای تشخیصی، برنامههای نظارتی و تأثیرات تشخیص ژنتیکی بر درمان.
- گروه مخاطب: بیماران مشکوک یا تأییدشده، خانوادههای آنها و پزشکان عمومی و تخصصی.
نوروفیبروماتوز نوع 1 (NF1)
NF1 یک اختلال اتوزوم غالب است که به دلیل جهش در ژن NF1 رخ میدهد و با ضایعات پوستی، نئوپلازیهای عصبی و احتمال افزایش ریسک برخی تومورهای مغزی همراه است.
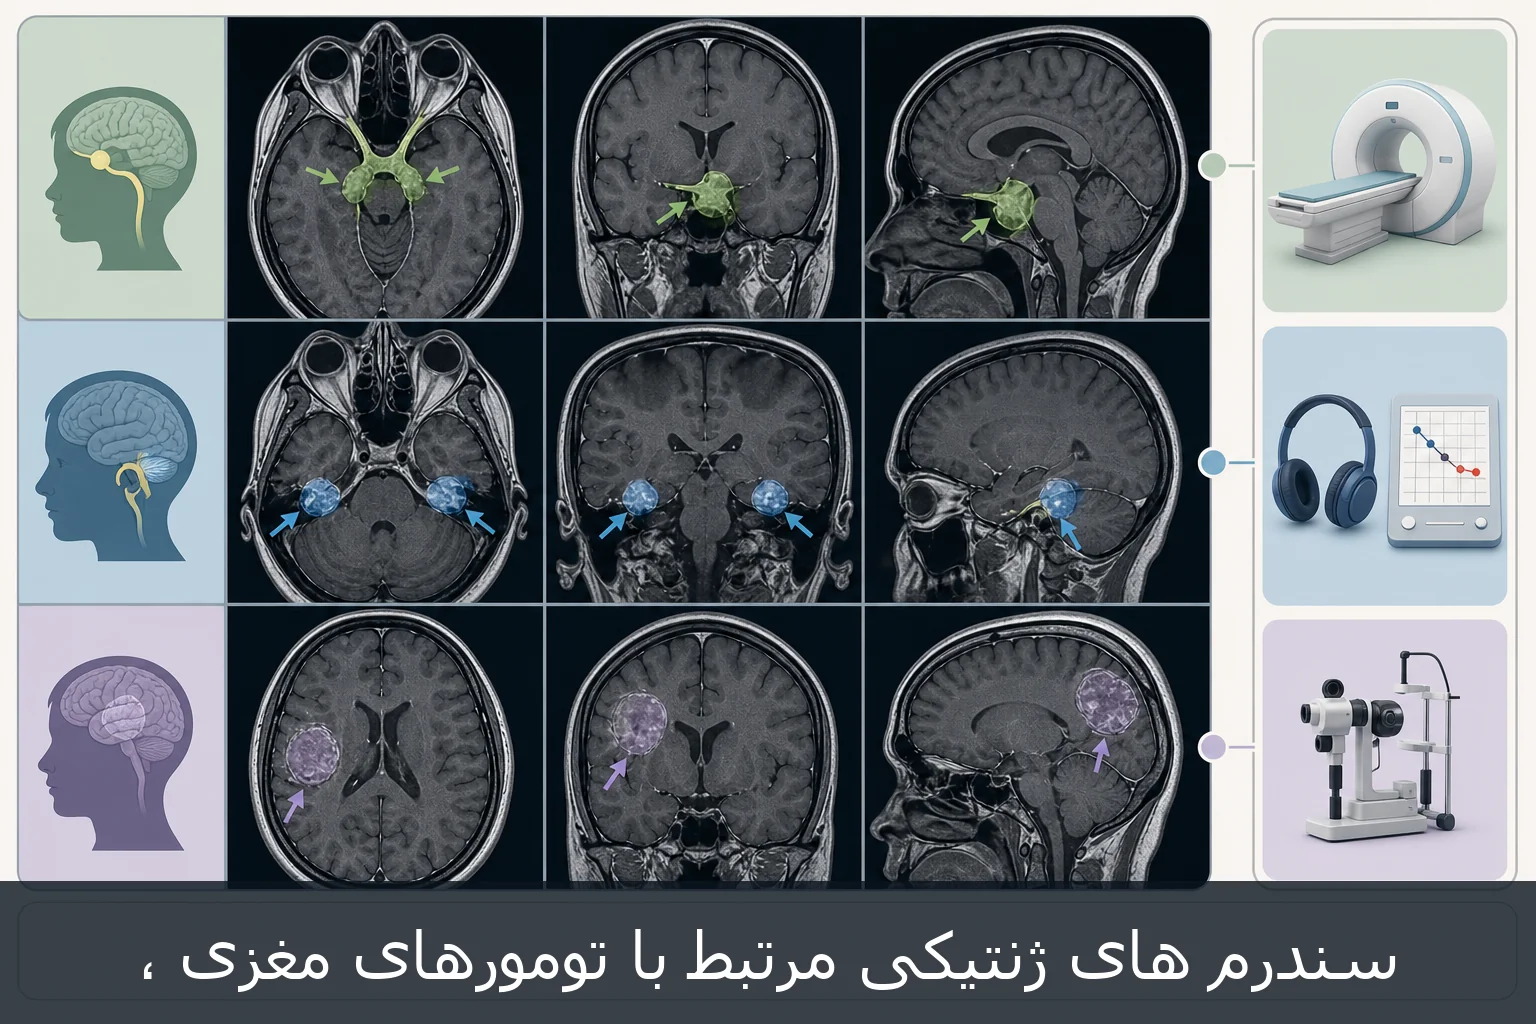
علائم شایع: لکههای کافهآوَلایژ، نوروفیبرومهای پوستی، حبلههای لیش، ناتوانیهای یادگیری و در کودکان مواردی از بزرگشدن عصب بینایی (optic pathway glioma).
روشهای تشخیص و غربالگری:
- معاینه بالینی دقیق با توجه به معیارهای بالینی NF1.
- تصویربرداری مغز و چشم برای بررسی optic pathway glioma در کودکان مشکوک.
- تست ژنتیک مولکولی برای تأیید تشخیص در موارد مشکوک یا زمانی که تصمیم به مشاوره ژنتیک و پیگیری خانواده وجود دارد.
پیامدهای درمانی: در NF1، بسیاری از تومورها خوشخیماند و نیاز به مداخله فوری ندارند؛ اما در صورت رشد سریع، علائم فشاری یا مشکلات عملکردی ممکن است جراحی، دارودرمانی یا پیگیری نزدیک لازم شود. برنامه پیگیری منظم شامل معاینات بالینی، ارزیابی بینایی و در صورت لزوم MRI است.
نوروفیبروماتوز نوع 2 (NF2)
NF2 نیز اتوزوم غالب است و مشخصهٔ آن تمایل به تشکیل شوانوماها، بهویژه شوانومای وستیبولار (vestibular schwannoma) دوطرفه، و سایر تومورهای مرکزی و محیطی مانند مننژیومها و اپندیمومها است.
علائم شایع: از دست دادن شنوایی پیشرونده، وزوز گوش، مشکلات تعادل، سردرد و علائم نورولوژیک ناشی از مننژیوم یا تومورهای درونجمجمهای.
روشهای تشخیصی و غربالگری:
- MRI مغز و ساقه مغز با تمرکز بر کانال داخلی گوش داخلی برای شناسایی شوانوماها.
- آدیومتری و ارزیابی شنوایی دورهای.
- تست ژنتیک برای تأیید جهش در ژن NF2 خصوصاً در افراد با سابقه خانوادگی یا تومورهای متعدد.
پیامدهای درمانی: در NF2، محافظت از شنوایی، کنترل رشد تومور و حفظ کیفیت زندگی اولویت دارد. گزینهها شامل جراحی میکروسکوپی، پرتودرمانی انتخابی و در موارد خاص پیگیری محافظهکارانه است. برنامه درمان باید بین تیمهای تخصصی جراحی مغز و اعصاب، گوش و مشاوره ژنتیک هماهنگ شود.
سندرم Li‑Fraumeni
سندرم Li‑Fraumeni (LFS) ناشی از جهشهای سرکوبگر تومور TP53 است و با افزایش چندگانه ریسکهای بدخیمی از جمله انواعی از تومورهای مغزی همراه است.
ویژگیها: شروع زودهنگام سرطان در چندین عضو خانواده، بروز انواع متنوع تومورها مانند سارکومها، سرطان پستان جوانان، آدرنال، خون و تومورهای مغزی.
غربالگری و پایش:
- توصیه به ارزیابی مولکولی TP53 در خانوادههای مشکوک.
- برنامهٔ نظارت جامع شامل MRIهای دورهای مغز و سایر اندامها در مراکز تخصصی (برنامهها بسته به رشته تخصصی و دستورالعملها متغیر است).
ملاحظات درمانی: در بیماران با LFS، حساسیت به تابش اشعهیونیزان وجود دارد و احتمالاً خطر ابتلاء به تومورهای ناشی از پرتودرمانی افزایش مییابد؛ از این رو در تصمیمگیری برای استفاده از پرتودرمانی باید دقت و ارزیابی سود و خطر صورت گیرد.
سایر سندرمهای مرتبط (VHL، TSC، Cowden و غیره)
چندین سندرم ژنتیکی دیگر نیز با تومور یا ضایعات عصبی مغزی همراهی دارند:
- VHL (Von Hippel–Lindau): مرتبط با همانژیوانژیوبلاستوماهای مغزی و نخاعی و نیاز به برنامهٔ طولانیمدت تصویربرداری.
- Tuberous Sclerosis Complex (TSC): ممکن است باعث توبورهای مغزی، اپیلپسی و تاخیر رشدی شود و کاندید درمان دارویی خاص و پیگیری تصویری است.
- Cowden Syndrome (PTEN mutations): افزایش ریسک تومورهای متعدد از جمله درصدی ضایعات مغزی و نیاز به ارزیابی ژنتیک و پیگیری چندرشتهای.
شناخت این سندرمها به برنامهریزی دقیقتر مراقبت، غربالگری اندامهای دیگر و مشاوره ژنتیک کمک میکند.
روشهای تشخیصی و نقش تستهای ژنتیک
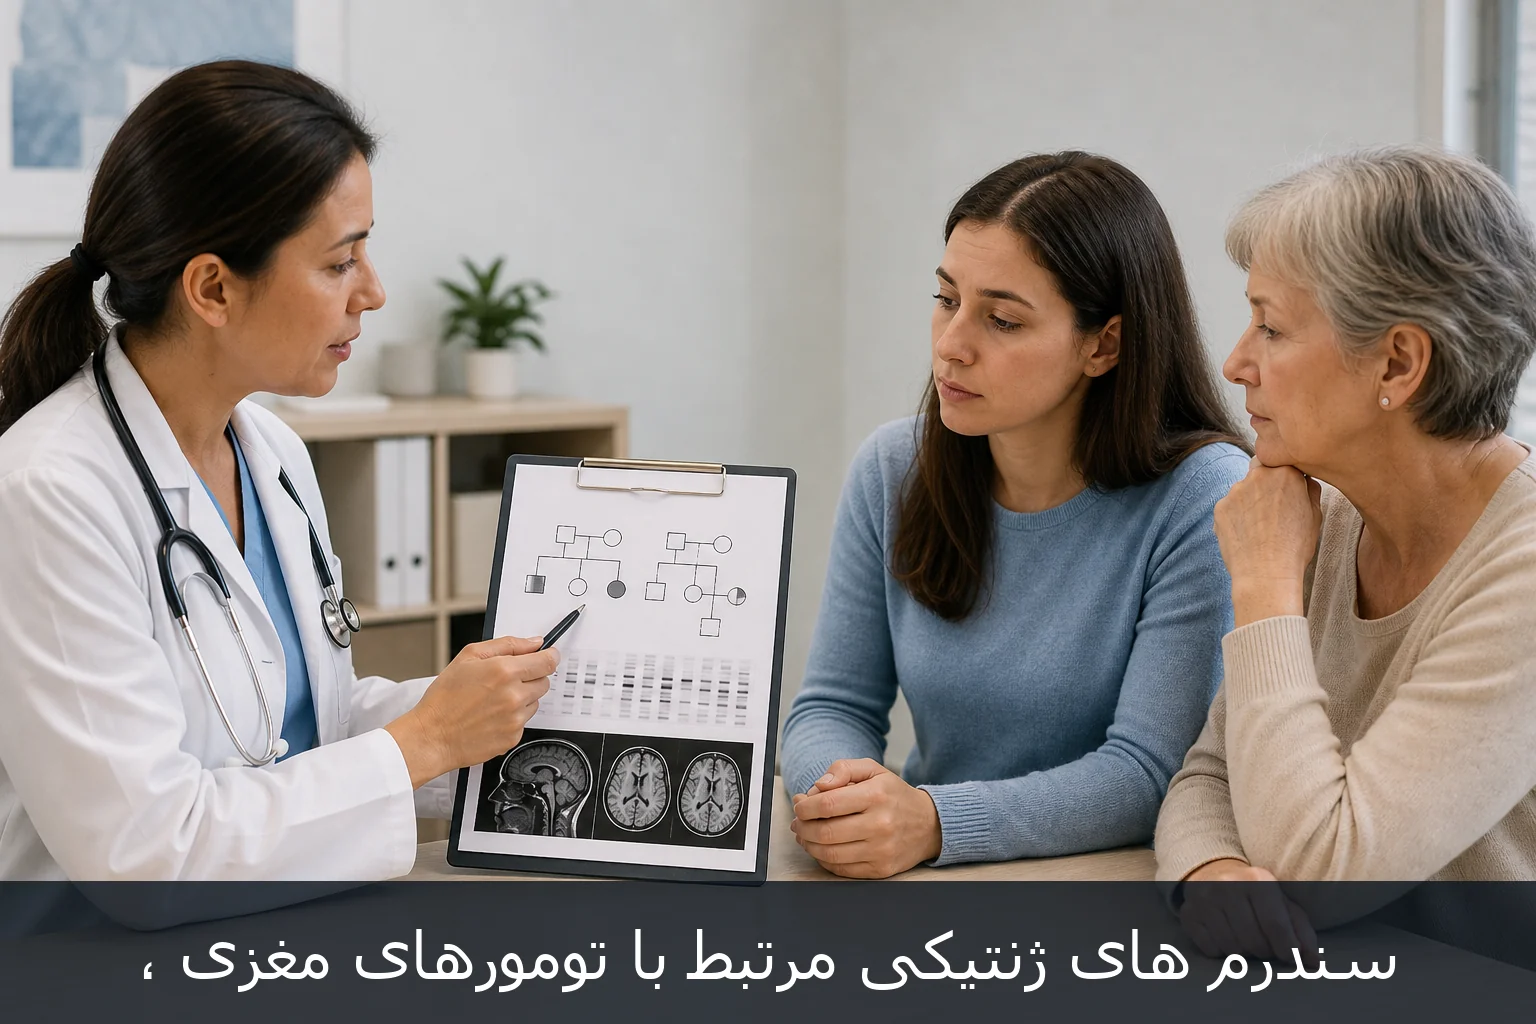
تشخیص سندرم ژنتیکی معمولاً مبتنی بر ترکیبی از سابقه خانوادگی، معاینه بالینی و تستهای مولکولی است.
- معاینه بالینی: بررسی پوست، چشم، سیستم عصبی و سابقه خانوادگی سرطان یا تومور.
- تصویربرداری: MRI مغز و در صورت نیاز MRI نخاع برای شناسایی تومورهای مخفی یا ضایعات همزمان.
- تست ژنتیک مولکولی: تعیین جهشهای شناختهشده در ژنهای مرتبط (مثلاً NF1، NF2، TP53، VHL، TSC1/2). تست باید همراه با مشاوره ژنتیک انجام شود تا تفسیر نتایج و پیامدهای خانوادگی روشن شود.
- آزمایشهای تکمیلی: آدیومتری برای NF2، ارزیابی بینایی برای NF1، آزمایشهای هورمونی در برخی سندرمها.
در مواردی که جهش مشخص یافت نشود، تصمیمگیری بالینی و پیگیری بر اساس یافتههای بالینی ادامه مییابد؛ نبود جهش مولکولی همیشه به معنی نبود خطر نیست.
برنامههای غربالگری و پیگیری پیشنهادی
برنامه غربالگری وابسته به نوع سندرم، سن بیمار و سابقه خانوادگی است. جدول زمانی دقیق باید بر اساس دستورالعملهای بینالمللی و نظر تیم تخصصی تعیین شود، اما اصول کلی عبارتند از:
- NF1: معاینات بالینی سالانه، پایش بینایی در کودکان، MRI در صورت علائم یا مشکوک بودن تومور بینایی.
- NF2: MRI مغز و ساقه مغز هر 1 تا 2 سال یا بر اساس سرعت رشد تومورها، آدیومتری دورهای.
- LFS: برنامهٔ جامع MRI بدنه و مغز در مراکز تخصصی و ارزیابی منظم بر اساس پروتکلهای TP53.
- VHL،TSC و سایرین: پروتکلهای متعدد تصویربرداری و ارزیابی چندرشتهای بر اساس نوع سندرم.
مشاوره ژنتیک و ثبت در برنامههای پیگیری تخصصی برای هماهنگی مراقبت ضروری است.
تأثیر تشخیص سندرمی بر انتخاب درمان و پیامدها
تشخیص سندرم ژنتیکی میتواند بر انتخاب روش درمان و ارزیابی ریسکهای مربوط به آن تأثیر بگذارد:
- در LFS و برخی سندرمها، خطر تابشزایی با پرتودرمانی باید در ارزیابی خطر-فایده لحاظ شود.
- در NF2 تمرکز بر حفظ شنوایی و اعصاب حرکتی است؛ بعضی از جراحیها با رویکرد محافظهکارانه یا تکنیکهای بافتبنیان همراه میشوند.
- در TSC و برخی شرایط دیگر، درمانهای دارویی هدفمند میتوانند به کاهش اندازه برخی ضایعات کمک کنند و بنابراین جایگزین یا تکمیلکننده جراحی باشند.
تصمیمگیری درمانی باید بین تیمهای تخصصی (جراح مغز و اعصاب، انکولوژیست، رادیولوژیست، ژنتیک پزشکی و توانبخشی) انجام شود و پیامدهای بلندمدت و کیفیت زندگی در نظر گرفته شود.
درمانهای غیرجراحی و دارویی در سندرمهای ژنتیکی
بسیاری از سندرمها گزینههای درمانی غیرجراحی یا دارویی دارند که میتواند رشد تومورها را کنترل کند یا علائم را کاهش دهد:
- داروهای هدفمند برای برخی تومورها در TSC و سایر شرایط.
- درمان حمایتی شامل کنترل درد، فیزوتراپی و توانبخشی عصبی.
- در برخی موارد شیمیدرمانی سیستمیک یا درمانهای هدفمند بهعنوان جایگزین یا مکمل جراحی استفاده میشود.
هر دارو یا برنامه درمانی باید با توجه به نوع سندرم و وضعیت کلی بیمار و با مشورت تیم تخصصی انتخاب شود.
ملاحظات جراحی و مراقبتهای پس از درمان
جراحی تومورهای مغزی در بیماران سندرمی ممکن است پیچیدهتر باشد و نیاز به برنامهریزی بیشتر داشته باشد:
- برنامهریزی برای حفظ عملکرد عصبی و در نظر گرفتن مخاطرات بالا یا برگشت تومور.
- نیاز به پیگیری طولانیمدت بهدلیل احتمال بروز تومورهای جدید یا رشد مجدد.
- تیم مراقبت پس از عمل شامل توانبخشی، پیگیری تصویربرداری و مشاوره ژنتیک برای خانواده است.
اطلاعرسانی بیمار و خانواده درباره علائم هشدار و اهمیت مراجعات منظم بخش مهمی از مراقبت بعد از جراحی است.
نکات مهم برای بیماران و خانوادهها
- در صورت سابقه خانوادگی سرطان یا تومورهای عصبی، ارجاع به مشاوره ژنتیک توصیه میشود.
- تست ژنتیک میتواند پیامدهای درمانی و پیگیری را تغییر دهد؛ اما نتیجهٔ منفی همیشه ریسک را صفر نمیکند.
- تصمیمگیری در مورد پرتودرمانی در برخی سندرمها نیازمند بررسی دقیق خطر ایجاد تومور ثانویه است.
- ثبتنام در برنامههای پیگیری و دریافت مراقبت چندرشتهای کیفیت زندگی و تشخیص زودهنگام تومورهای جدید را بهبود میبخشد.
- اطلاعرسانی به اعضای خانواده درباره احتمال وراثت و گزینههای تست برای خویشاوندان اهمیت دارد.
اشتباهات رایج در تشخیص و مدیریت
- نادیده گرفتن سابقه خانوادگی مرتبط یا علائم پوستی ساده که میتوانند نشاندهنده سندرم باشند.
- استفادهٔ غیرهدفمند از پرتودرمانی در بیمارانی که حساسیت بالا به تابش دارند بدون مشاوره ژنتیک.
- انجام تست ژنتیک بدون هماهنگی با مشاوره ژنتیک و اطلاعرسانی مناسب درباره پیامدهای آن.
- قطع پیگیری پس از یک جراحی موفق؛ بیماران سندرمی نیاز به پیگیری طولانیمدت دارند.
چه زمانی باید به پزشک مراجعه کرد
- وجود سابقهٔ خانوادگی تومورهای مغزی یا سرطانهای شروع زودرس در چند نسل.
- علائمی مانند کاهش شنوایی ناگهانی یا پیشرونده، سردردهای جدید و پایدار، مشکلات بینایی، ضعف یا تشنج جدید.
- ظهور ضایعات پوستی جدید یا رشد سریع ضایعات قبلی در بیماریهایی مانند NF1.
- نیاز به مشاوره درباره تست ژنتیک پیش از ازدواج یا برنامهریزی خانواده.
جمعبندی
سندرمهای ژنتیکی مرتبط با تومورهای مغزی تاثیر قابلتوجهی بر تشخیص، برنامهٔ درمانی و پیگیری بیماران دارند. شناخت علائم هشدار، انجام ارزیابی بالینی و مولکولی مناسب، و پیگیری چندرشتهای پایهٔ مراقبتِ مطلوب است. تصمیمها درباره جراحی، پرتودرمانی و درمان دارویی باید با توجه به نوع سندرم و پسانداز بلندمدت بیمار گرفته شوند.
تصمیمگیری درمانی نهایی باید پس از معاینه و بررسی شرایط فردی توسط تیم تخصصی و مشاوره ژنتیک انجام شود.